神经损伤诱导的感觉神经元基因表达重编程是神经病理性疼痛的核心驱动因素。然而,调控这种不良可塑性的转录调控网络仍尚不明确。
2026年8月27日,苏州大学陶金、张园、昆山市中医医院徐敏共同通讯在Advanced Science(IF=14.1)在线发表题为“ZBTB18 Dysfunction Promotes Neuropathic Pain via CHD4-based Epigenetic Disinhibition of CLIC1 Channels in Sensory Neurons”的研究论文。本研究证实转录抑制因子ZBTB18是该病理过程的关键调控分子。大鼠外周神经损伤后,受损三叉神经节(TG)内ZBTB18表达水平显著下调。恢复ZBTB18表达可逆转损伤诱发的机械性异常疼痛;而在正常TG神经元中敲低ZBTB18,足以复刻神经病理性疼痛相关症状。 ZBTB18可结合Clic1启动子内特定沉默元件,直接抑制Clic1转录。该抑制作用依赖募集核小体重塑与去乙酰化酶(NuRD)复合物,二者的相互作用由ZBTB18的BTB结构域与染色质解旋酶DNA结合蛋白4(CHD4)介导。阻断该复合物募集会消除Clic1启动子区组蛋白H3K27ac的去乙酰化修饰,提升RNA聚合酶Ⅱ的结合水平,促进Clic1表达。因此,神经损伤造成的ZBTB18丢失会解除这一表观遗传抑制作用,引发CLIC1表达上调、氯离子通道活性增强,最终导致TG神经元过度兴奋,介导机械痛敏。综上,本研究揭示了一条调控神经病理性疼痛的全新ZBTB18/NuRD/CLIC1表观遗传信号轴,提示该转录通路可作为潜在的治疗干预靶点。 
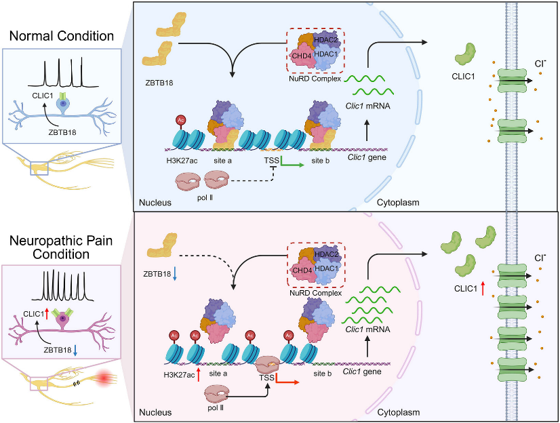
神经病理性疼痛由躯体感觉神经系统损伤或病变引发,是一种致残性慢性疾病,会严重损害患者生活质量。慢性神经病理性疼痛的临床治疗仍面临巨大挑战,现有药物治疗手段主要为阿片类药物与非甾体抗炎药(NSAIDs),镇痛效果往往不理想,同时还伴随明显的不良反应。因此,阐明其分子发病机制是开发新型治疗与预防干预手段的前提。针对初级感觉神经元(TG)的研究表明,外周神经损伤可在转录与翻译水平扰乱疼痛相关基因的表达。这类分子改变具备独特的基因组特征与调控过程,参与神经病理性疼痛的发生与维持。因此,阐明神经损伤后TG内部该类分子改变的产生机制,有望为神经病理性疼痛的治疗发掘新靶点。 神经损伤会诱导感觉神经元内大量促伤害感受基因上调,该现象反映转录抑制调控功能发生缺失。序列特异性转录抑制因子功能异常,是造成这种不良转录重编程的关键上游机制。锌指与BTB结构域蛋白(ZBTB)家族属于进化上保守的转录因子家族,十分适合介导上述调控过程。该模块化结构使ZBTB蛋白能够借助锌指基序直接识别并结合靶基因启动子,同时通过BTB结构域介导的蛋白相互作用募集表观遗传共抑制复合物。越来越多证据表明多个ZBTB家族成员参与神经元发育、突触可塑性以及神经炎症调控。 目前人类基因组中已鉴定出至少49个ZBTB家族成员,在生理和病理条件下发挥多种多样的功能。其中,ZBTB18最初被发现是一种与转位蛋白相互作用、在淋巴细胞中表达的蛋白;该基因编码C2H2型锌指蛋白,含有保守的POK/BTB亚类结构域,主要作为转录抑制因子参与细胞分化、发育、代谢等多种生物学过程。机制上,ZBTB18通过与CtBP2等共调控蛋白相互作用发挥转录抑制功能,进而调控肿瘤相关转录程序。此外,该基因单倍剂量不足可引发胼胝体发育不良、谷氨酸能突触功能受损,最终造成认知功能缺损。但ZBTB18是否参与疼痛调控,目前尚未阐明。 图形摘要(摘自Advanced Science )
本研究揭示ZBTB18通过调控CLIC1通道,在三叉神经病理性疼痛的发生和维持过程中发挥关键作用。神经损伤会下调ZBTB18;ZBTB18可通过自身BTB结构域结合CHD4,将NuRD复合物募集至Clic1启动子。该表观遗传修饰会提升Clic1启动子区域H3K27乙酰化水平与RNA聚合酶Ⅱ富集程度,激活Clic1转录。在损伤后的TG中恢复ZBTB18的表达,能够逆转眶下神经慢性压迫损伤(CCI‑ION)诱导的CLIC1表达上调与通道电流增大,抑制神经元过度兴奋与机械痛敏。上述机制研究提示ZBTB18‑NuRD‑CLIC1信号轴可作为神经病理性疼痛治疗的潜在靶点。
展开全文
 葆力医学观察